2026년 9월 17일 미국 연방관보에 FDA 최종 명령이 실렸다. 방사선 AI 소프트웨어를 510(k) 사전 통보에서 부분적으로 면제해 달라는 청원을 기각한다는 내용이다. 청원은 무심사를 요구하지 않았다. 이미 허가를 받아 본 회사에 한해, 시판 후 감시를 더 무겁게 지는 대가로 사전 통보를 덜자는 설계였다. 그런데도 기각됐다. FDA가 꺼내 든 잣대는 1998년에 만들어진 네 가지 요소였고, 그중 하나는 학습으로 성능이 바뀌는 소프트웨어를 애초에 상정하지 않고 쓰인 문장이다.
9월 17일 관보에 실린 것
문서번호는 2026-19074, 관보 인용은 91 FR 58817이다. 제목은 "Medical Devices; Exemption From Premarket Notification: Radiology Computer-Aided Detection and/or Diagnosis Devices and Computer-Aided Triage and Notification Devices". 성격은 제안이 아니라 최종 명령(final order)이고, 게재일과 발효일이 똑같이 2026년 9월 17일이다. 의견수렴 기간이 따로 붙지 않는다는 뜻이다. 도켓 번호는 FDA-2025-P-5560, 관할 규정은 21 CFR Part 892다.
명령의 결론 문장은 짧다. 대상 기기의 제조사는 "제품을 팔기 전에 계속해서 510(k)를 제출하고 FDA의 허가를 받아야 한다."
이 블로그는 같은 청원을 지난 2월 18일 글에서 한 번 다뤘다. 그때는 FDA가 의견수렴 공고를 막 올린 시점이었고, 글은 "수용 여부는 아직 모르지만"이라는 문장으로 그 대목을 닫았다. 7개월 만에 답이 나왔다. 답 자체보다 답에 이르는 논리가 더 읽을 만하다.
청원은 무심사를 요구하지 않았다
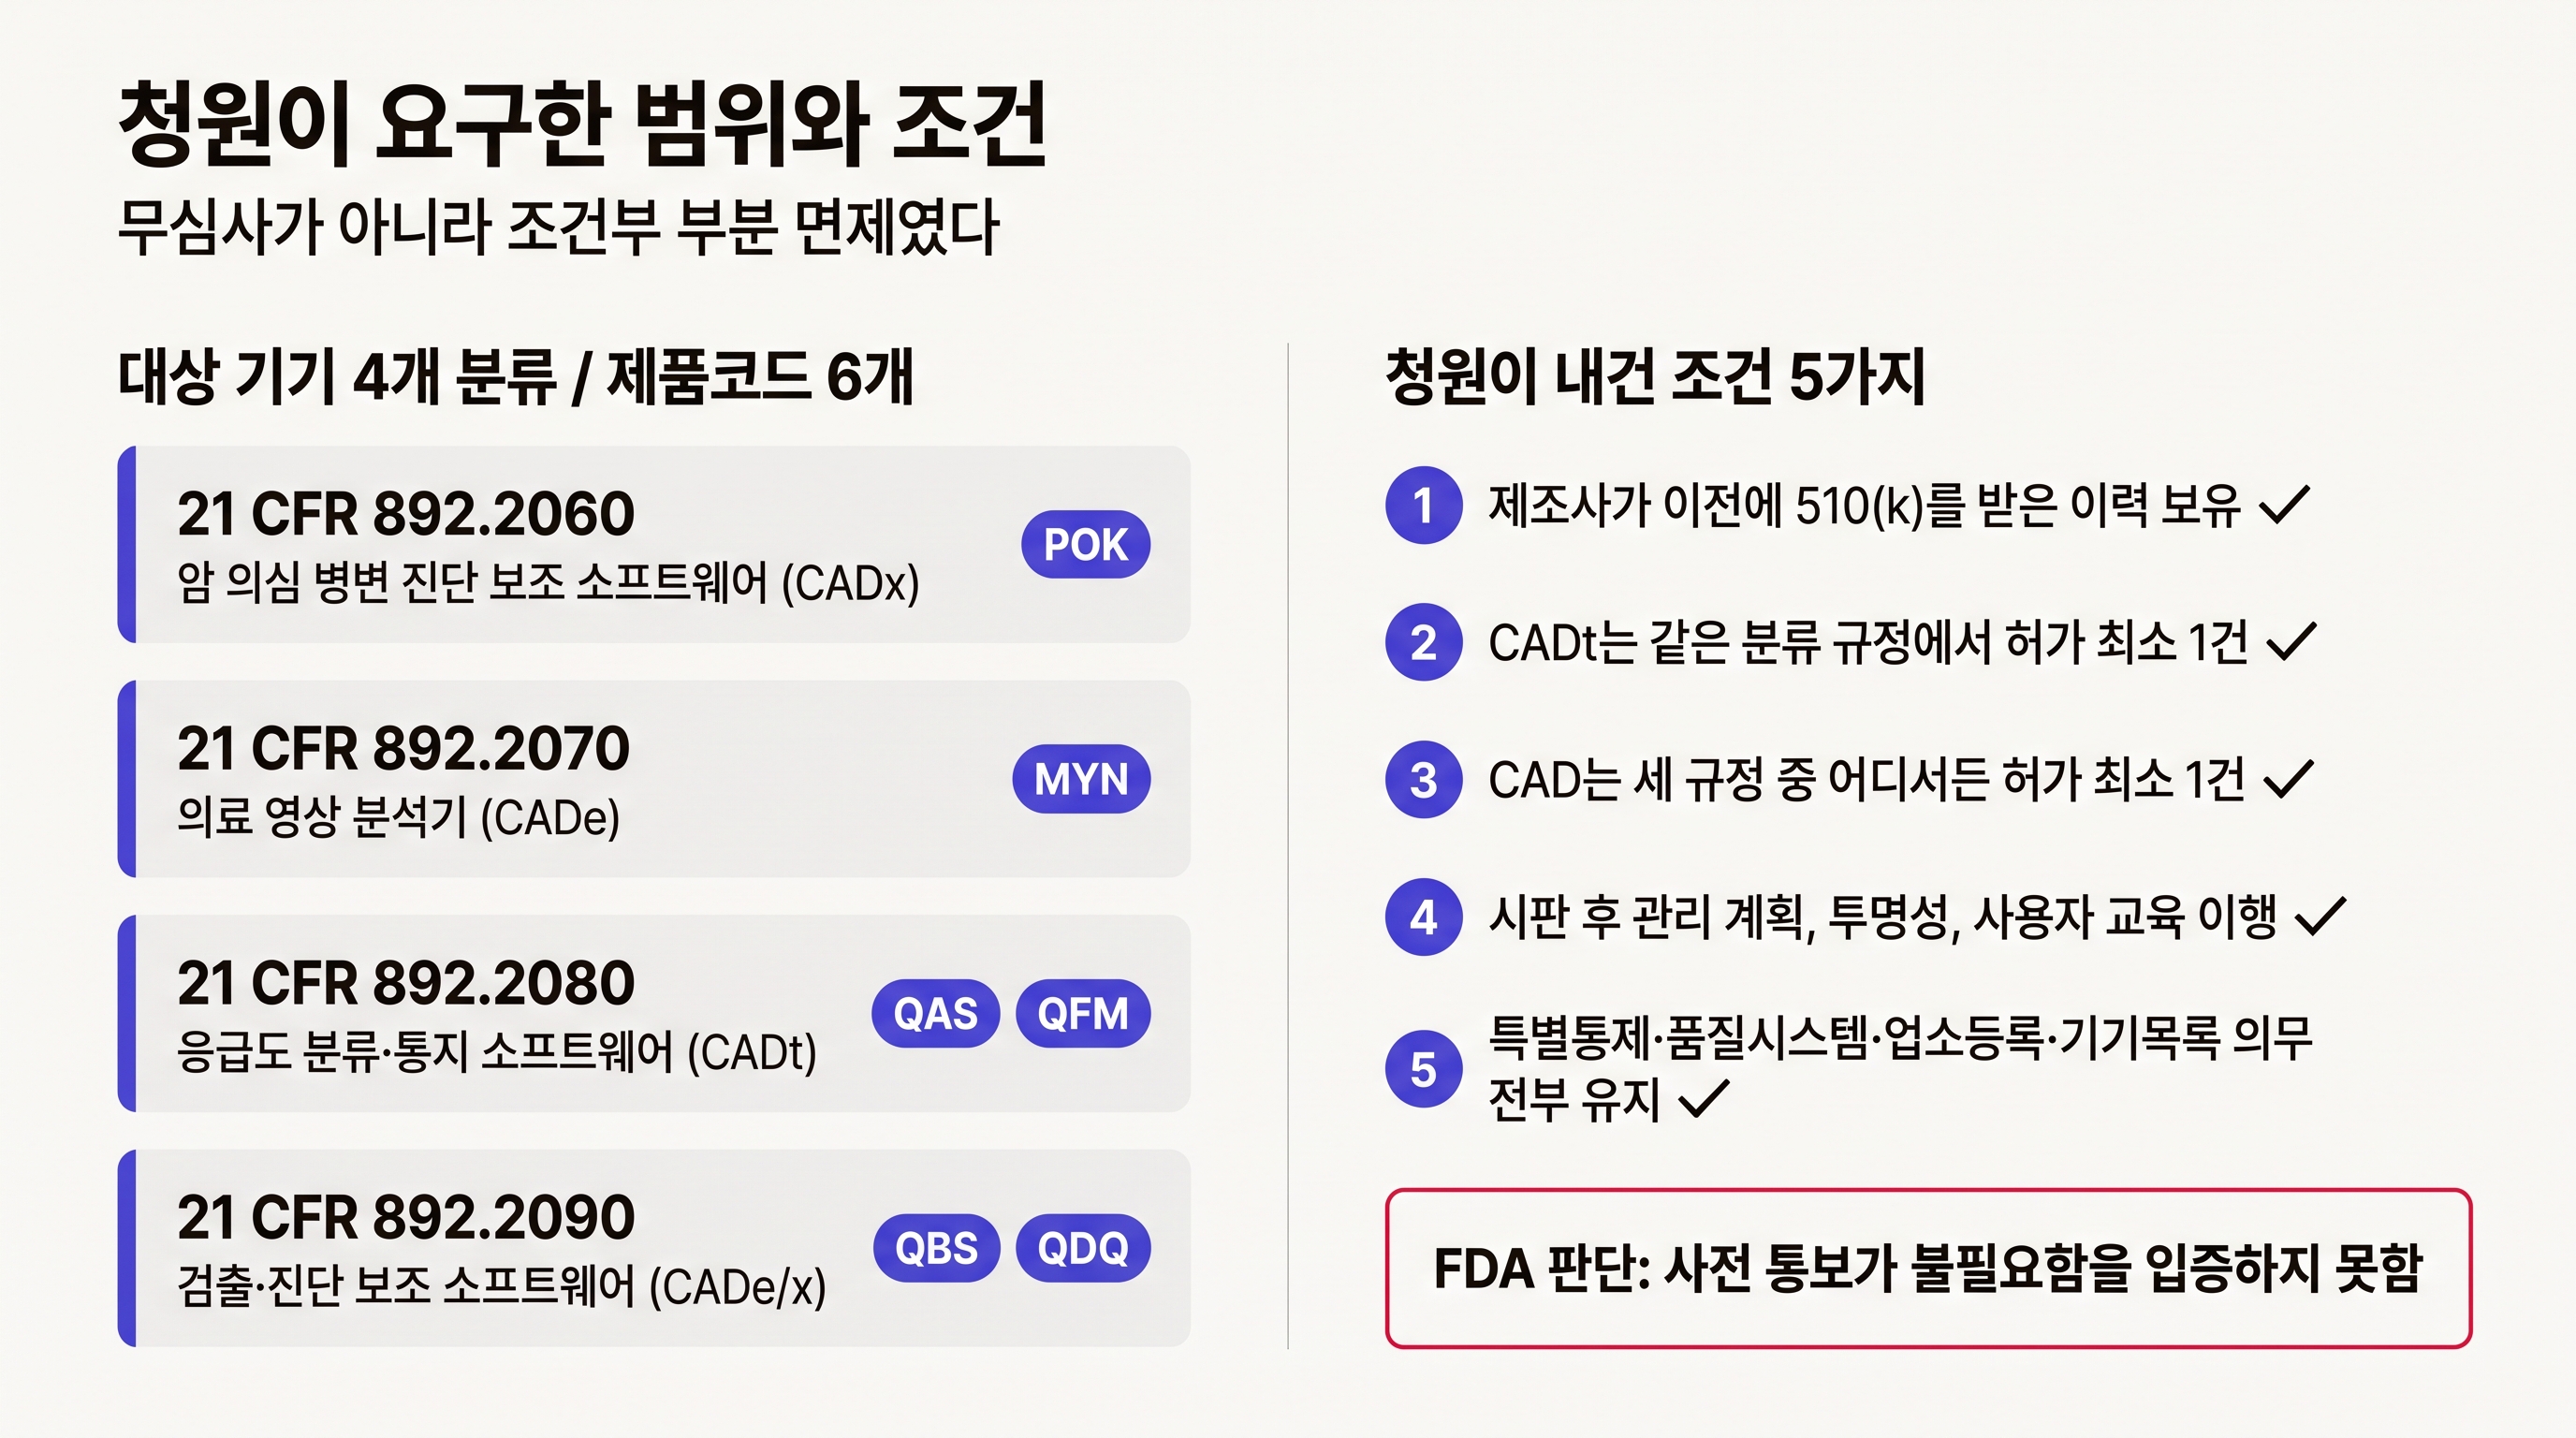
먼저 오해를 하나 걷어내야 한다. 이 청원은 방사선 AI를 심사 없이 팔게 해 달라는 요구가 아니었다.
청원이 관보에 접수된 날은 2025년 10월 22일이다. 제출자는 Rubrum Advising의 Nancy Stade 변호사였고, 의뢰인은 호주 의료 AI 기업 Harrison.ai였다. 대상은 방사선 영상 소프트웨어 네 가지 분류다. 암 의심 병변을 진단 보조하는 소프트웨어(892.2060, 제품코드 POK), 의료 영상 분석기(892.2070, MYN), 응급도 분류와 통지 소프트웨어(892.2080, QAS·QFM), 검출과 진단을 함께 보조하는 소프트웨어(892.2090, QBS·QDQ). 규정 넷에 제품코드 여섯이다.
용어를 한 줄씩 풀면 이렇다. CADe는 폐 결절이나 석회화 같은 병변을 영상에서 찾아 표시한다. CADx는 찾은 병변이 악성일 가능성까지 따진다. CADt는 응급 소견이 보이는 검사를 판독 대기열 앞으로 당긴다. 셋 다 2등급 기기이고, 2등급은 일반통제만으로는 부족하지만 특별통제를 얹으면 안전성과 유효성을 확보할 수 있다고 FDA가 분류해 둔 칸이다.
청원이 내건 조건은 다섯 개다. 제조사가 이전에 510(k)를 받은 이력이 있을 것. CADt 분야라면 같은 분류 규정에서 허가를 최소 한 건 갖고 있을 것. CAD 분야라면 세 규정 중 어디서든 허가를 최소 한 건 갖고 있을 것. 시판 후 관리 계획과 투명성, 사용자 교육 조치를 이행할 것. 기존의 특별통제, 품질시스템, 업소 등록, 기기 목록 의무는 전부 그대로 유지할 것.
규제 용어로는 partial exemption, 부분 면제다. 한 번 심사를 통과해 본 회사가 같은 칸 안에서 다음 제품을 낼 때 사전 통보를 생략하되, 나머지 의무는 하나도 덜지 않는 구조다. 관문을 없애자는 게 아니라 관문 통과 이력을 인정해 달라는 요구에 가깝다.
1998년에 굳은 네 가지 잣대
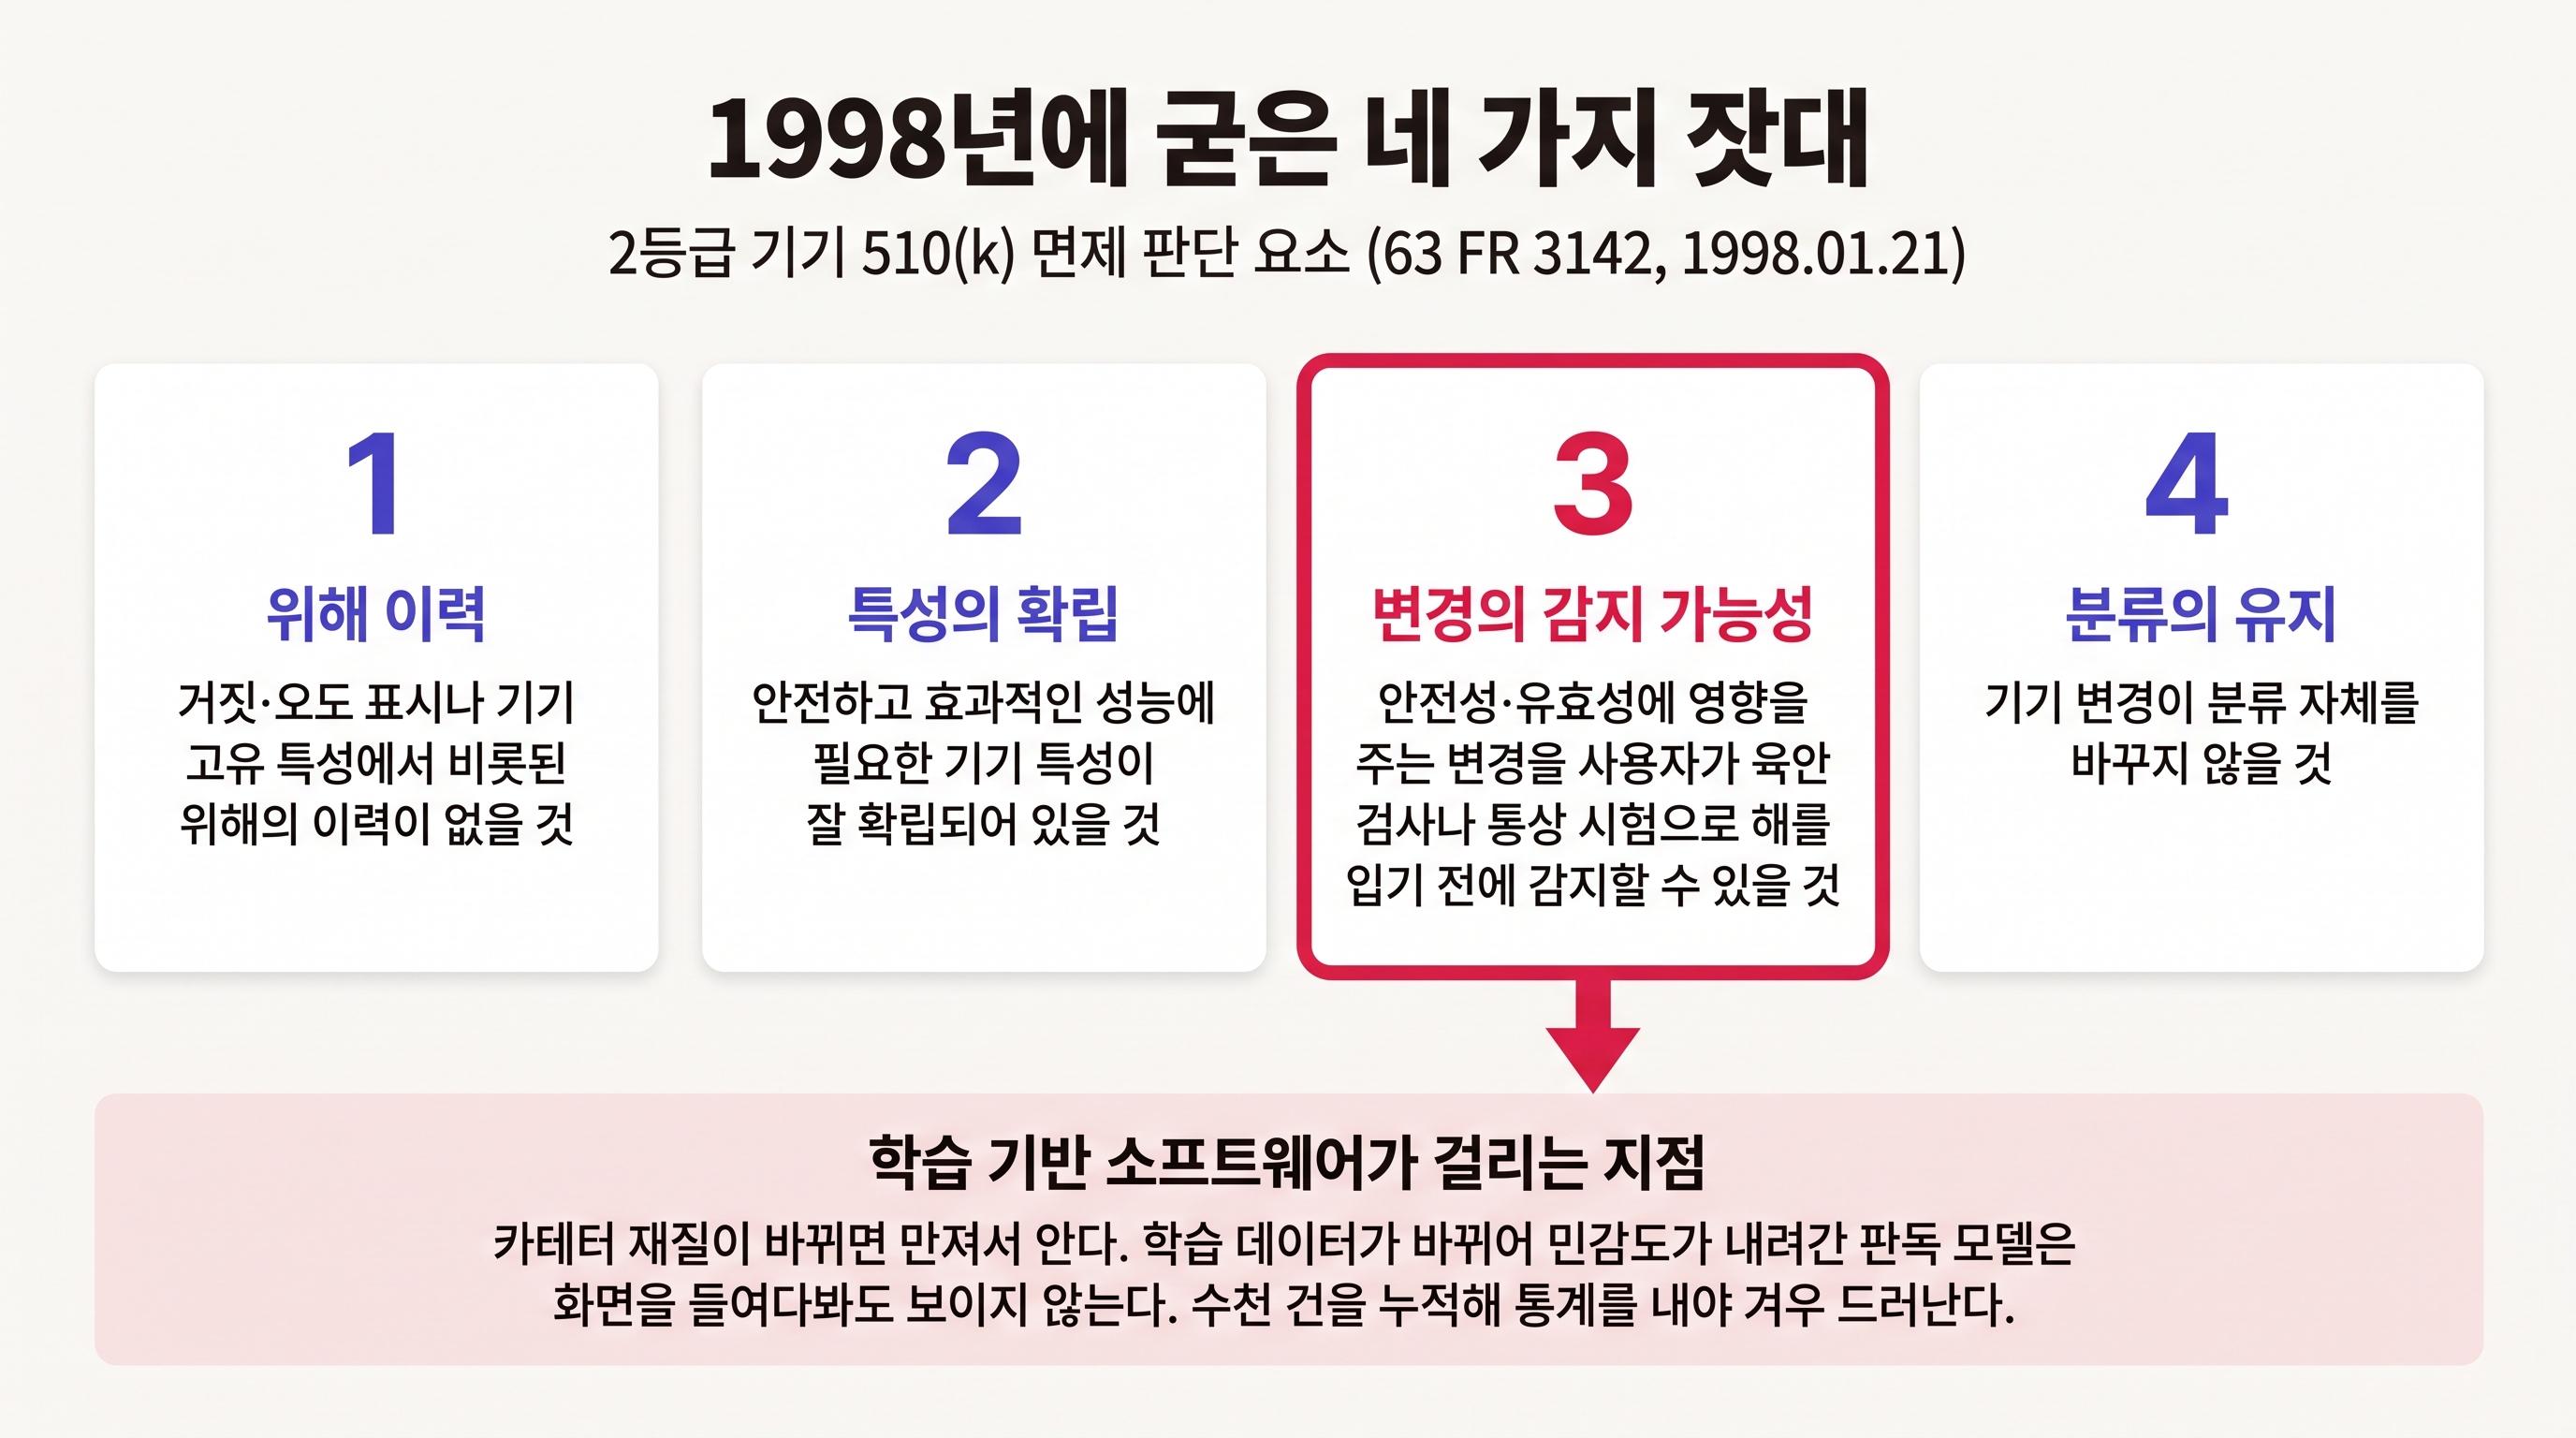
FDA가 이 청원을 어떤 근거로 판단했는지가 이 사건의 핵심이다.
근거 조항은 연방 식품의약품화장품법(FD&C Act) 510(m)(2)다. 이 조항은 FDA가 직권으로든 이해관계인의 청원으로든 2등급 기기를 510(k)에서 면제할 수 있게 열어 둔다. 단 조건이 하나 붙는다. "510(k) 보고가 해당 기기의 안전성과 유효성을 보증하는 데 불필요하다"고 FDA가 판단해야 한다.
문장을 뜯어보면 입증 책임이 어디 있는지가 보인다. 청원인이 보여야 하는 것은 "우리 제품이 안전하다"가 아니다. "사전 심사라는 절차 자체가 없어도 된다"이다. 안전한 제품이라는 입증과 심사가 불필요하다는 입증은 같은 말이 아니다. 청원은 전자에 가까운 자료를 쌓았고, 법은 후자를 요구했다.
그 판단에 쓰이는 잣대는 1998년 1월 21일자 관보(63 FR 3142)와 같은 해 2월 19일 가이던스에 정리된 네 가지 요소다. 명령문은 FDA가 이 넷을 각각 따졌다고 명시한다.
첫째, 해당 기기가 거짓·오도 표시나 기기 고유의 특성에서 비롯된 위해로 문제를 일으킨 이력이 없어야 한다. 둘째, 안전하고 효과적으로 작동하는 데 필요한 기기의 특성이 잘 확립되어 있어야 한다. 셋째, 안전성이나 유효성에 영향을 줄 수 있는 변경이 해를 끼치기 전에 사용자의 육안 검사나 통상적인 시험으로 감지되거나, 아니면 상해와 오진과 무효 치료의 위험을 실질적으로 높이지 않아야 한다. 넷째, 기기에 가해진 변경이 분류 자체를 바꾸지 않아야 한다.
세 번째 요소 앞에서 걸음이 멈춘다. "사용자가 육안 검사나 통상 시험으로 감지 가능한 변경"이라는 문구는 물리적 기기를 염두에 두고 쓰인 것이다. 카테터의 재질이 바뀌면 만져 보면 안다. 혈압계의 측정 오차가 커지면 표준 기구로 대조하면 나온다. 그런데 학습 데이터가 바뀌면서 민감도가 내려간 판독 모델은 영상의학과 전문의가 화면을 들여다본다고 감지되지 않는다. 수천 건을 누적해 통계를 내야 겨우 보인다. 그 사이에 놓친 병변은 이미 놓친 것이다.
FDA의 결론 문장은 담담하다. "청원에 제시된 정보는 대상 CAD 및 CADt 기기의 안전성과 유효성을 보증하는 데 사전 통보가 불필요함을 입증하지 못한다." 문장의 주어가 "기기"가 아니라 "청원에 제시된 정보"라는 점을 눈여겨볼 만하다. 제품이 위험하다고 말하지 않았다. 제출된 자료로는 저 네 잣대를 넘기지 못했다고 말했을 뿐이다.
명령문은 마지막에 문을 반쯤 열어 둔다. FDA는 의료기기 소프트웨어 규제에 "최소 부담 원칙(least burdensome principles)에 부합하는 혁신적 접근"을 개발하고 적용해 온 오랜 약속이 있으며, 앞으로도 그런 접근을 계속 검토하는 데 찬성한다고 적었다. 이번 설계로는 안 되지만 다른 설계라면 이야기가 다를 수 있다는 뜻으로 읽힌다.
의견 48건과 영상의학회의 반대
FDA는 2025년 12월 29일 청원 접수 공고를 관보에 올렸다(90 FR 60730). 510(m)(2)가 요구하는 60일 의견수렴이고, 마감은 2026년 2월 27일이었다. regulations.gov에 올라온 공개 의견은 48건이다.
가장 무게가 실린 반대는 미국영상의학회(ACR)에서 나왔다. ACR는 혁신을 키우고 규제 부담을 줄이려는 청원의 취지 자체에는 공감한다면서도, 이 기술군에서 510(k)라는 안전장치를 걷어내면 환자 안전과 의료 AI 산업의 장기적 지속 가능성 양쪽에 상당한 위험이 생긴다고 봤다.
뒷부분이 중요하다. ACR는 환자 안전만 든 게 아니라 산업의 지속 가능성을 함께 걸었다. 사고가 한 번 나면 그 여파가 사고를 낸 회사에서 끝나지 않고 판독 AI 전체의 신뢰로 번진다는 계산이다. 규제를 지키는 쪽이 산업을 지키는 쪽이라는 논리인데, 사용자 단체가 아니라 판독의 최종 책임을 지는 전문가 단체가 했기 때문에 무게가 다르다.
ACR는 반대만 하지 않고 보완안을 여섯 가지 내놨다. 면제 대상 제조사와 기기의 범위를 좁힐 것. 최종 사용자가 적절한 임상 자격을 갖추도록 할 것. 시판 전후로 기기 정보의 투명성을 높일 것. 면제받은 기기에 대한 FDA의 직접 가시성을 넓힐 것. AI 성능을 추적하는 제3자 레지스트리 참여를 의무화할 것. 면제 경로 자체를 정기적으로 다시 들여다볼 것.
다섯 번째가 눈에 띈다. 제3자 레지스트리는 여러 병원에 깔린 같은 모델의 실제 성능을 한 곳에 모아 추적하는 장치다. 아까 걸렸던 세 번째 요소, 그러니까 "변경을 사용자가 감지할 수 있는가"라는 질문에 대한 현실적인 답이 바로 이런 인프라다. 개별 전문의가 감지할 수 없다면 집합적으로 감지하면 된다. ACR는 사실상 "면제를 주려면 감지 장치부터 깔고 주라"고 말한 셈이다. 이번 명령은 그 장치 없이 면제만 먼저 가는 길을 막았다.
Harrison.ai 쪽 논리도 들어 둘 만하다. 회사는 공개 블로그에서 미국의 진단 영상의학 업무 중 AI가 관여하는 비중이 약 1%에 그친다고 주장하고, 영상의학과 인력 부족을 청원의 배경으로 든다. 자사 제품이 소견 100개 이상을 90초 안에 평가하고, FDA 허가 9건과 적응증 13개, Breakthrough Designation 3건을 보유하며, 전 세계 1천 개 이상 사이트에서 670만 명의 환자에게 쓰였다고도 적었다. 다만 이 수치들은 전부 회사가 스스로 낸 것이고 제3자 검증본이 확인되지 않는다. 읽을 때 그 층위를 구분해야 한다.
정책 제안 쪽은 좀 더 구체적이다. 회사는 다독자 다증례(MRMC) 연구 대신 단독 성능 시험과 잘 정제된 미국 외 임상 데이터셋을 근거로 인정해 달라고 요구한다. MRMC는 여러 영상의학과 전문의가 같은 증례들을 AI 보조 유무로 두 번 읽는 설계인데, 비용과 기간이 상당히 든다. 청원이 기각된 지금, 이 요구는 면제 경로가 아니라 510(k) 심사 안에서 어떤 근거를 받아 줄 것이냐의 문제로 자리를 옮긴다. 싸움터가 바뀐 것이지 끝난 것은 아니다.
161일과 262일
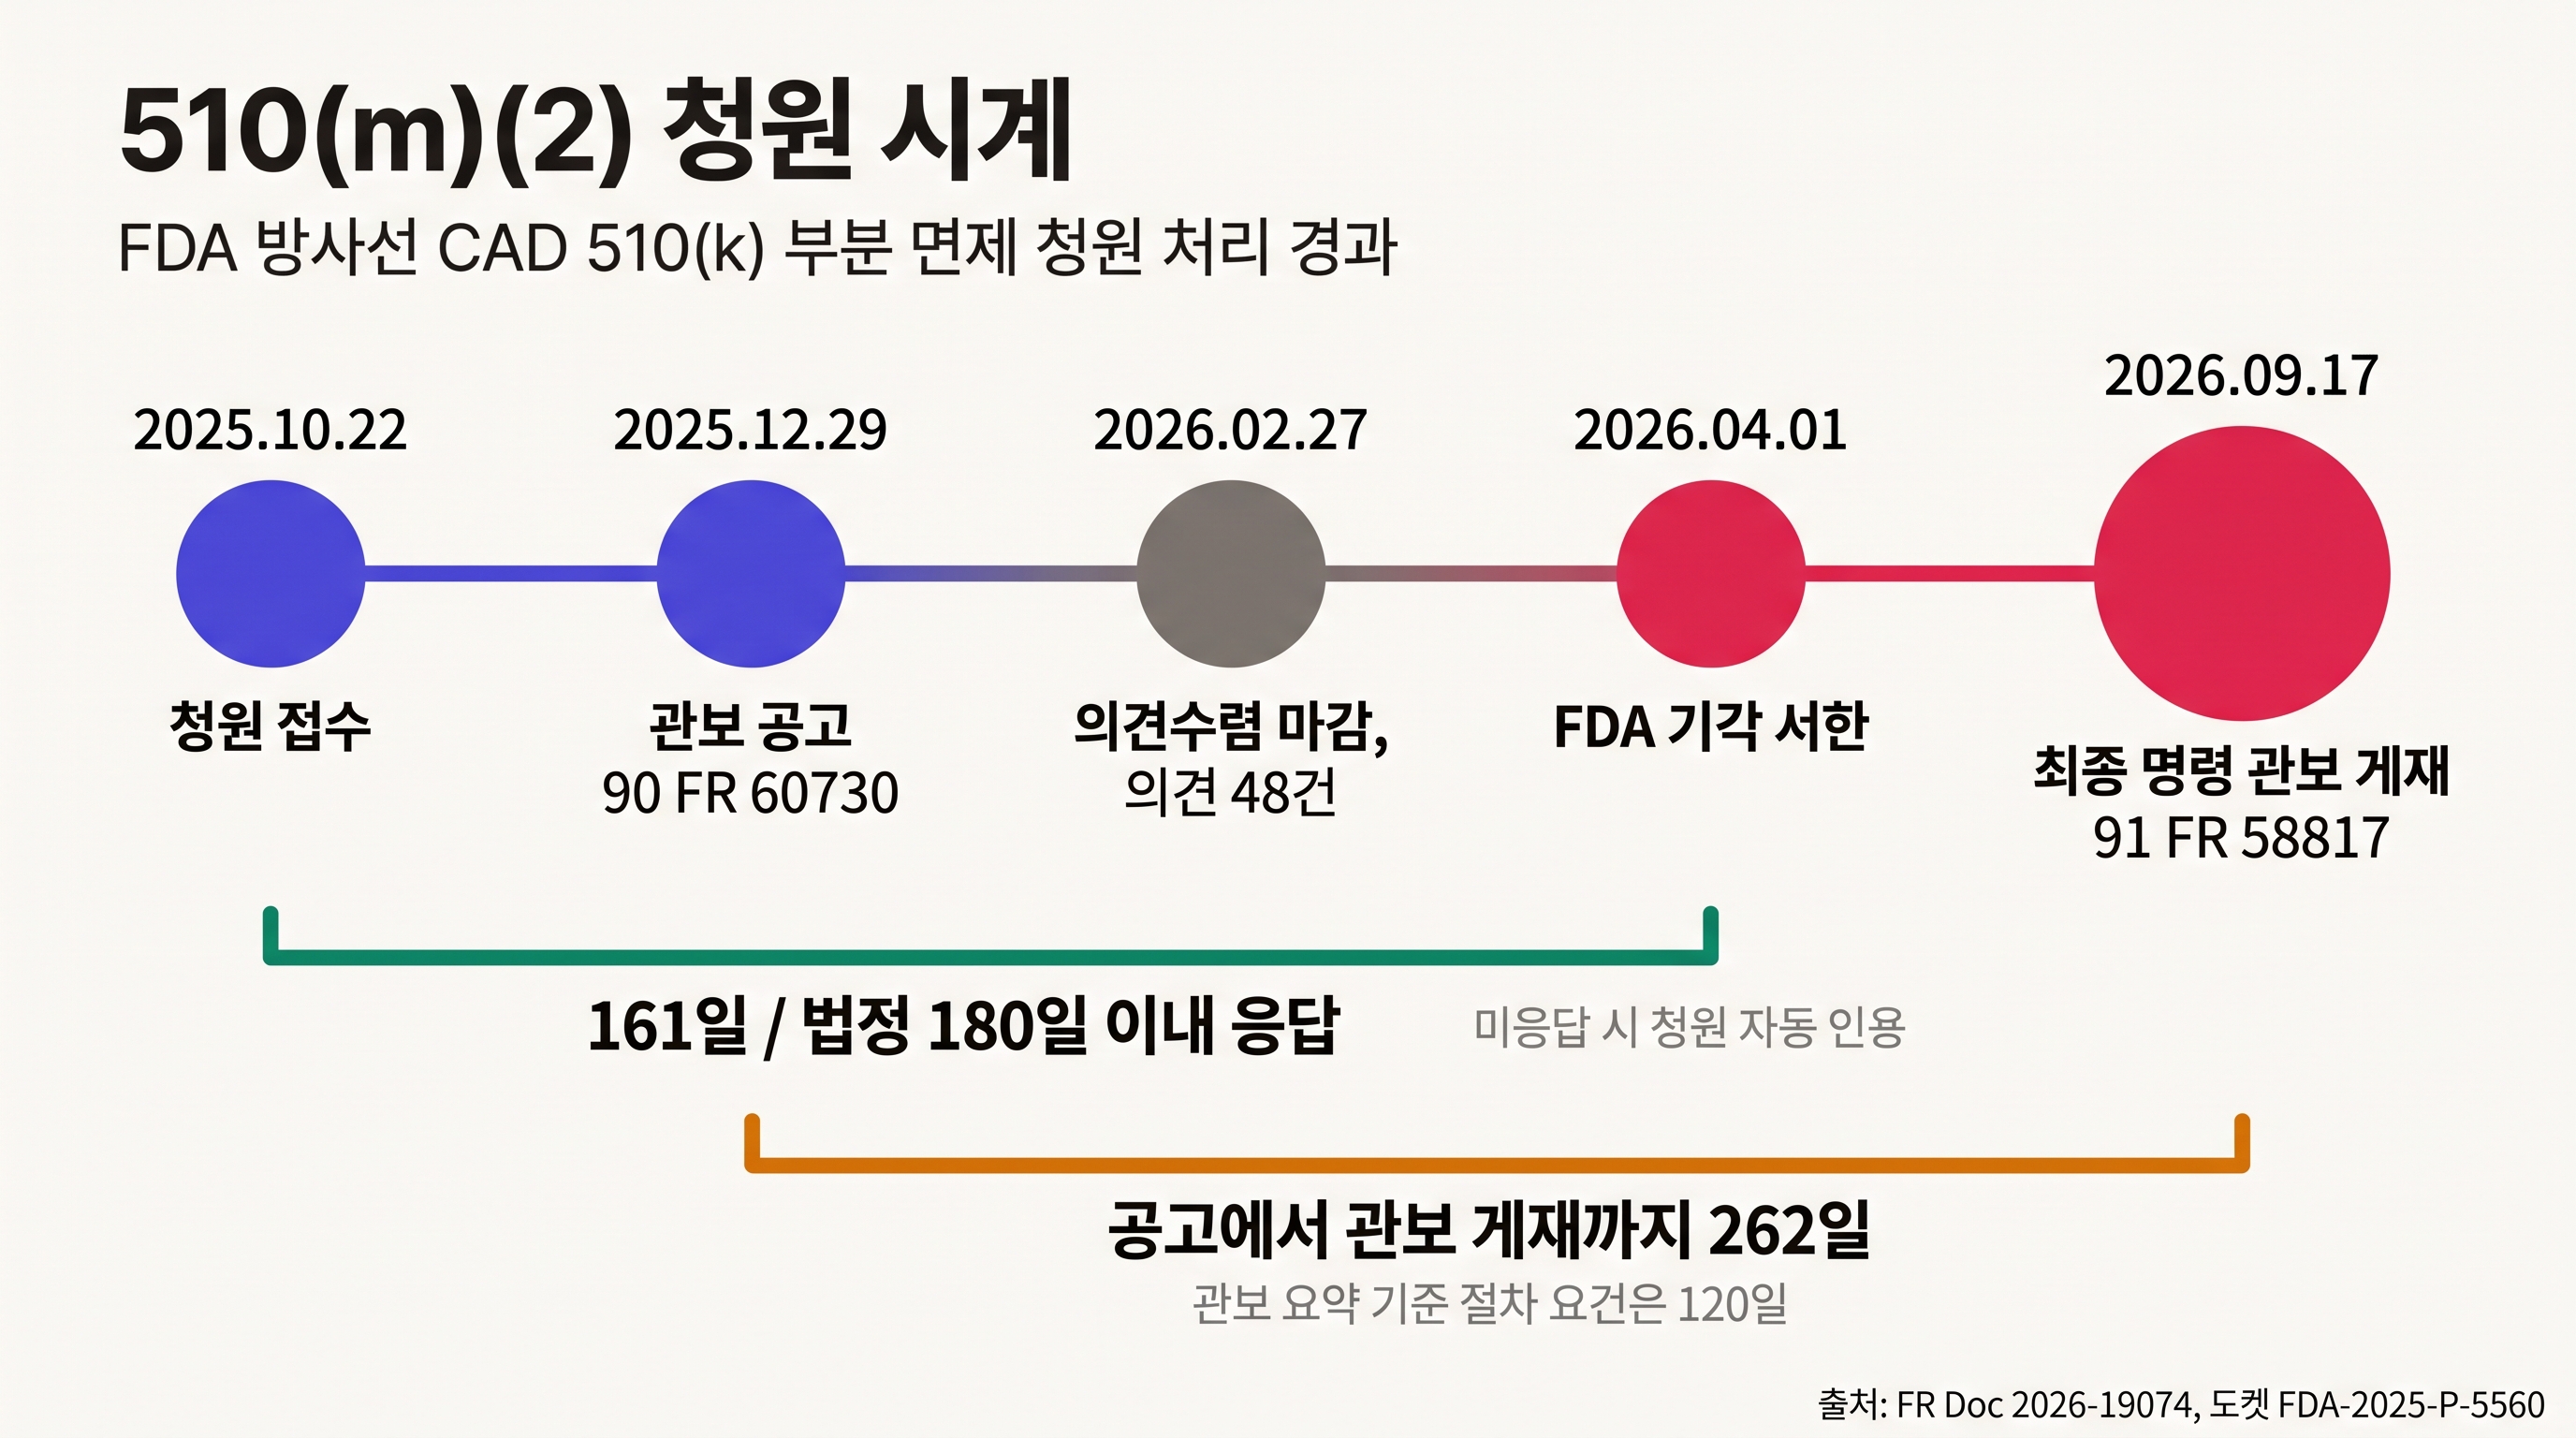
510(m)(2)에는 시계가 두 개 걸려 있다. 둘 다 세어 볼 가치가 있다.
첫 번째 시계는 청원 응답이다. FDA가 청원을 받고 180일 안에 답하지 않으면 그 청원은 인용된 것으로 간주된다. 법 조문에 적힌 deemed granted 조항이고, 규제기관이 침묵으로 시간을 끄는 것을 막는 장치다. FDA는 2025년 10월 22일에 청원을 받아 2026년 4월 1일 서한으로 기각을 통보했다. 161일이다. 기한을 19일 남기고 답했다. 관보 명령문도 "180일 기한 내에 기각했다"고 굳이 명시한다.
두 번째 시계는 공표다. 명령문이 배경 설명에서 요약한 바로는, 공고를 낸 뒤 120일 안에 최종 결정을 담은 명령을 관보에 게재해야 한다. 공고는 2025년 12월 29일이었고 명령이 실린 날은 2026년 9월 17일이니, 그 사이가 262일이다. 다만 조문 원문에서 이 120일 시계의 기산점이 정확히 어디인지, 중단 사유나 예외가 달려 있는지까지는 확인하지 못했다. 여기서는 두 날짜 사이의 간격이 그만큼이라는 사실만 적어 둔다. 명령문 어디에도 이 간격에 대한 설명은 없다.
실질적인 결정은 4월 1일에 이미 끝나 있었다. 청원인은 그때 답을 받았고, 기각 사실 자체도 관보 게재 전에 업계에 알려져 있었다. 다만 규범으로 확정된 것은 9월 17일이고, 그전까지 이 네 분류에 속한 제품을 준비하던 회사들은 면제가 살아날 가능성을 어느 쪽으로든 계산에 넣어야 했다. 제품 로드맵을 짜는 입장에서는 다섯 달 반 동안 결론이 붙지 않은 상태 자체가 비용이다.
여기서 한 가지가 분명해진다. 510(m)(2) 경로는 업계가 규제 완화를 요구할 수 있는 몇 안 되는 공식 통로지만, 결과를 손에 쥐기까지 걸리는 시간이 제품 주기보다 길다. 2025년 10월에 청원을 넣어 2026년 9월에 확정 답을 받는 리듬이다. 이 통로를 전략의 중심에 두기는 어렵다는 뜻이다.
8월의 유방촬영기, 9월의 CAD
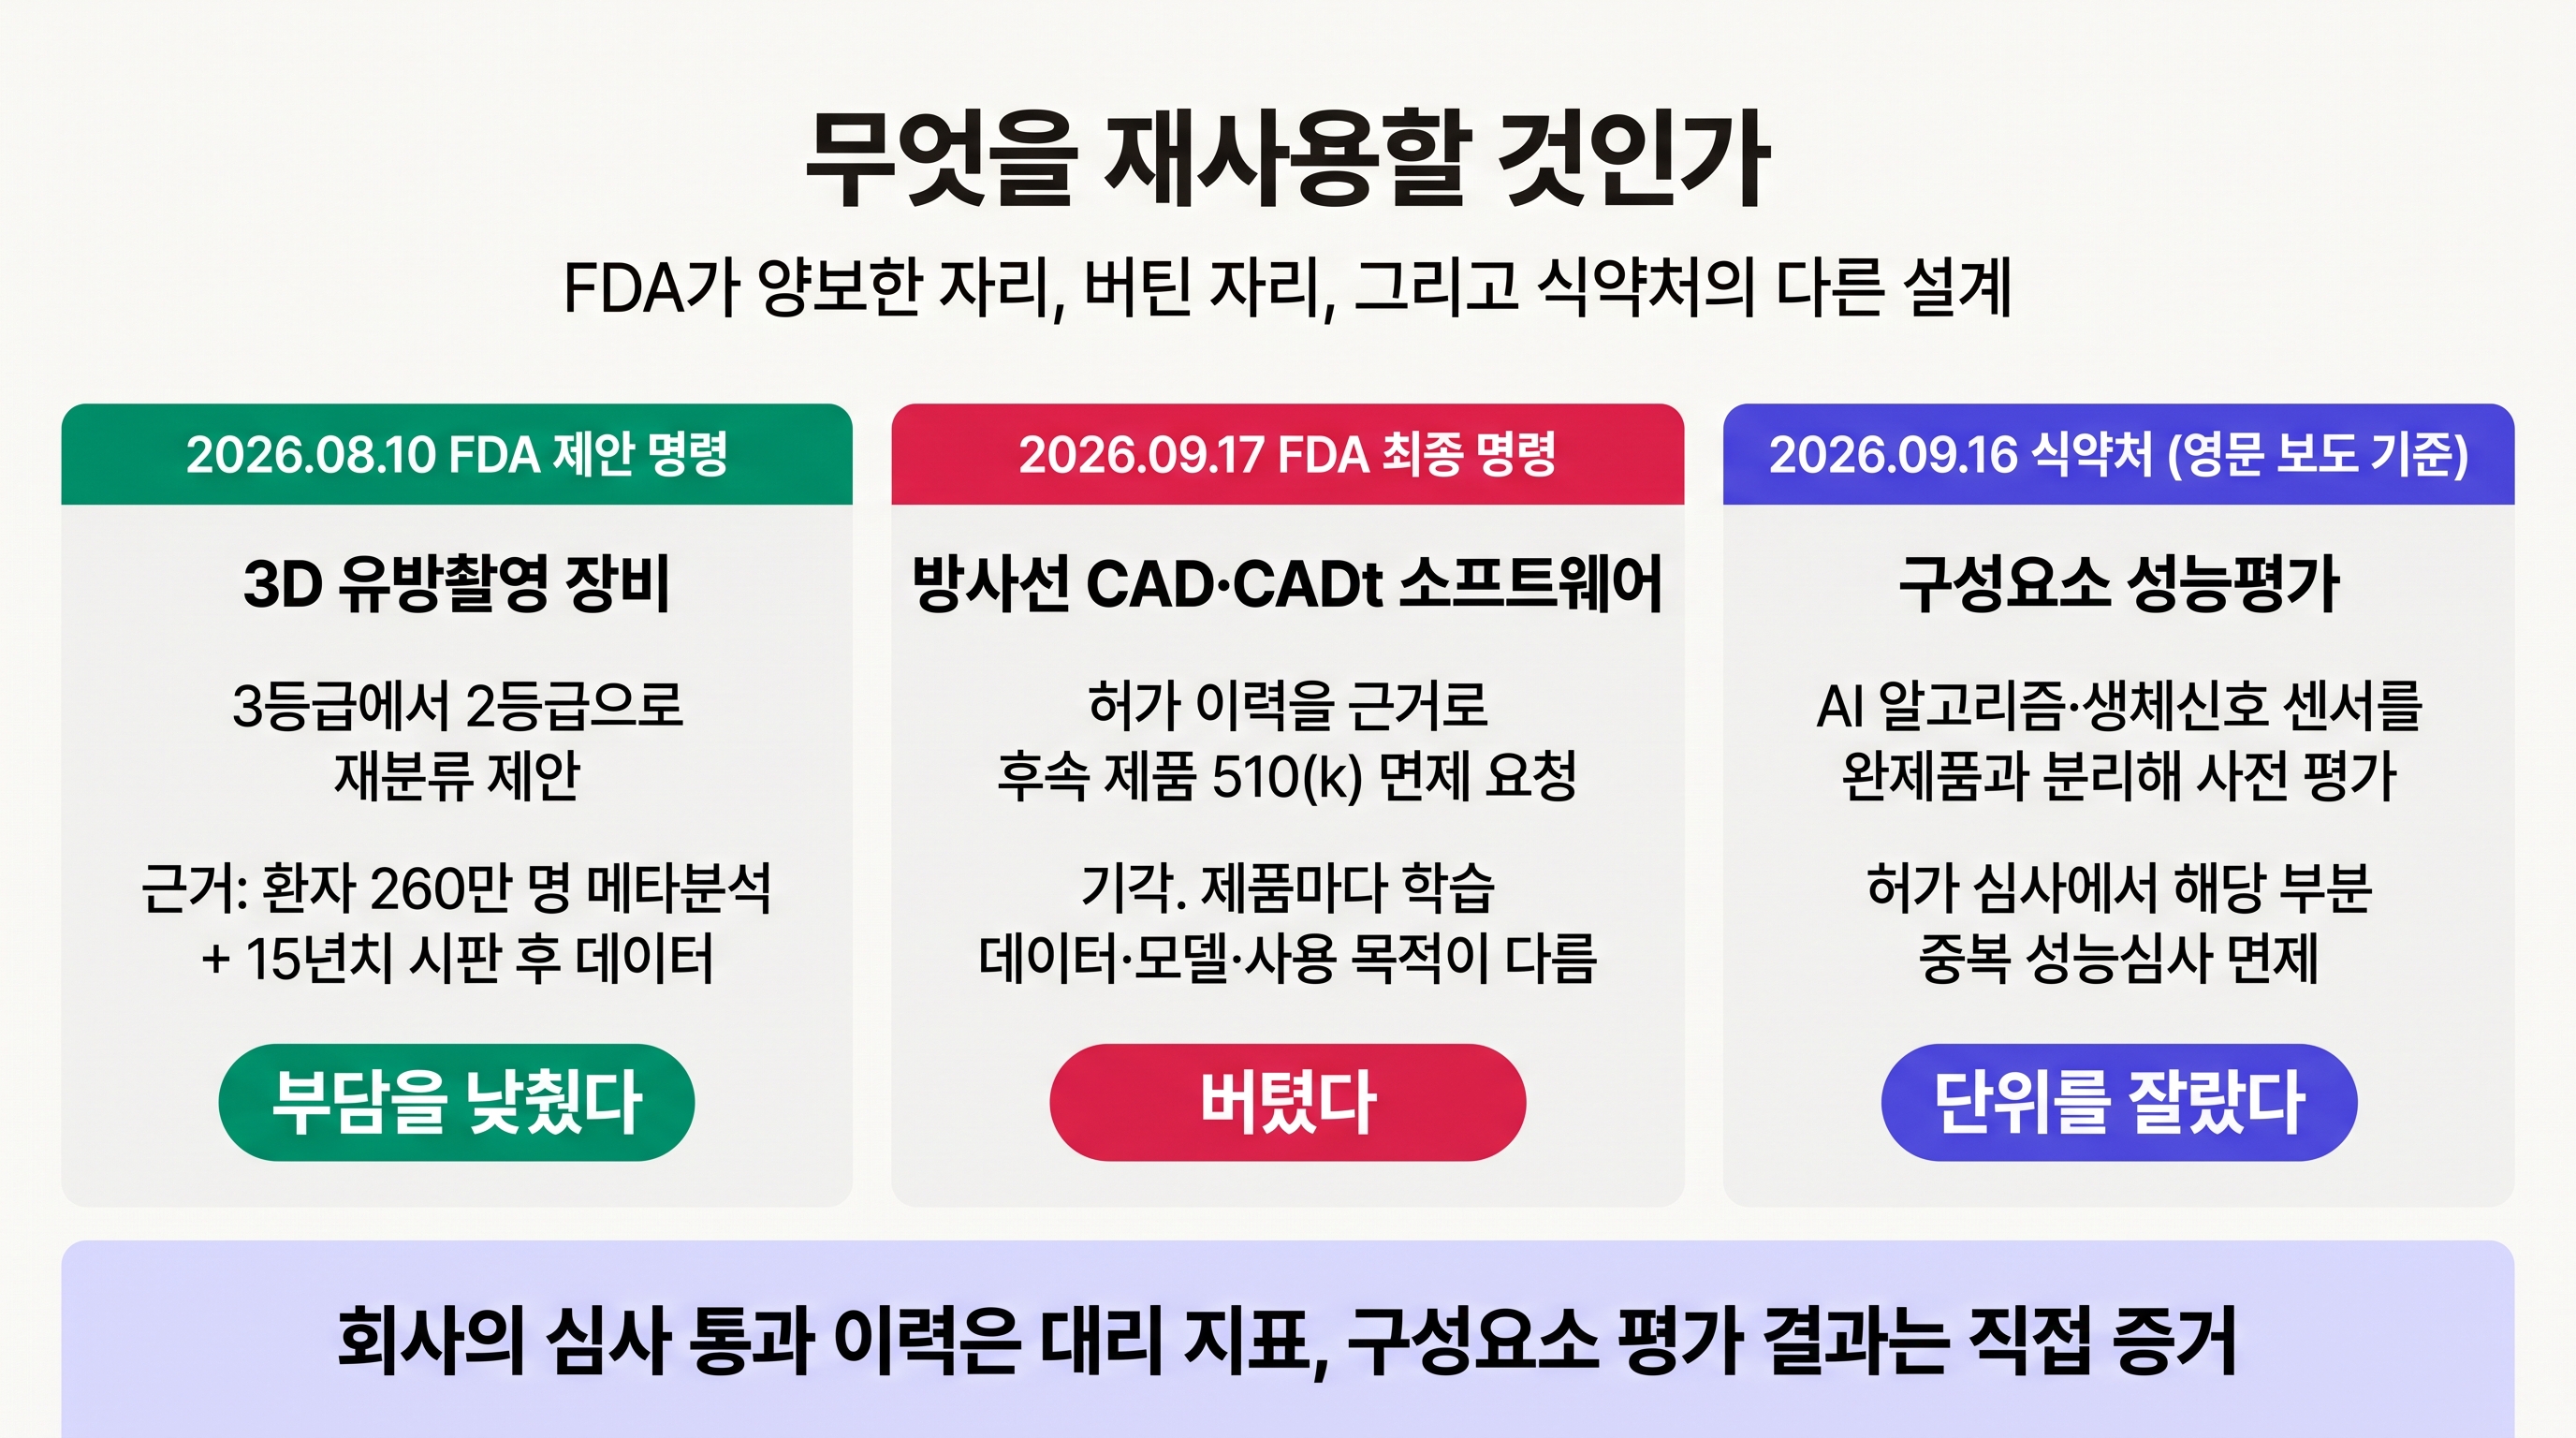
지난 8월 17일 글에서 다뤘던 사건을 옆에 놓으면 그림이 달라진다.
그때 FDA는 3D 유방촬영 장비를 3등급에서 2등급으로 내리는 제안 명령을 관보에 올렸다. 확정되면 이 장비를 팔려는 회사는 PMA 대신 510(k)를 내게 된다. 규제 부담이 크게 가벼워지는 방향이다. 그 글에서 정리한 대로, FDA가 근거로 든 것은 환자 260만 명분의 메타분석과 15년치 시판 후 데이터였다.
한 달 뒤, 같은 21 CFR Part 892 안에서 FDA는 정반대 답을 냈다. 무엇이 갈랐을까.
축적된 데이터의 성격이 다르다. 3D 유방촬영 장비는 15년 동안 같은 물리적 원리로 작동하면서 대규모 시판 후 데이터를 쌓았고, 그 데이터가 위험도를 재평가할 근거가 됐다. 반면 CAD 소프트웨어는 회사마다 학습 데이터도 모델 구조도 사용 목적 표기도 다르다. 한 제품이 잘 작동했다는 사실이 같은 회사의 다음 제품에 대해 말해 주는 바가 크지 않다. 청원이 "같은 회사, 같은 분류"를 면제의 조건으로 삼았는데, FDA가 보기에는 그 조건이 성능을 담보하는 연결고리가 아니었던 셈이다.
FDA는 규제 완화 자체에 인색한 기관이 아니다. 근거의 종류를 가린다고 보는 편이 정확하다. 시판 후 데이터가 누적돼 위험도 자체를 다시 계산할 수 있게 된 자리에서는 스스로 문턱을 내렸고, 개별 제품 사이의 등가성을 담보할 방법이 없는 자리에서는 버텼다.
같은 주에 한국에서도 관련된 움직임이 하나 있었다. 영문 보도에 따르면 식약처는 9월 16일 「디지털의료제품법」에 근거한 구성요소 성능평가 제도를 안내했다. AI 알고리즘이나 생체신호 센서 같은 핵심 구성요소를 완제품 개발 전에 따로 평가받아 두고, 나중에 기기 허가를 신청할 때 그 결과를 원용해 중복 성능심사를 덜어 주는 구조다. 사전평가 자체는 품목허가가 아니고, 개별 기기의 허가 절차는 그대로 남는다. 다만 식약처 고시나 가이드라인 원문을 확인하지 못한 상태라, 여기서는 제도의 방향만 언급해 둔다.
방향이 흥미롭다. FDA는 "이미 통과한 이력으로 다음 심사를 면제해 달라"는 요구를 거절했고, 식약처는 "구성요소를 미리 평가해 두면 그 부분의 재심사를 덜어 준다"는 설계를 내놨다. 둘의 차이는 무엇을 재사용하느냐에 있다. 앞의 것은 회사의 심사 통과 이력을 재사용하자는 제안이고, 뒤의 것은 특정 구성요소에 대해 실제로 수행된 평가 결과를 재사용하자는 제안이다. 전자는 대리 지표이고 후자는 직접 증거다. FDA가 걸린 지점이 정확히 이 구분이었다는 점을 감안하면, 재사용 가능한 심사 결과를 어떤 단위로 잘라 놓을 것인가가 앞으로 이 논쟁의 실제 쟁점이 될 가능성이 높다.
한국 기업 입장에서 당장 달라지는 것은 없다. 방사선 판독 AI로 미국에 나가려면 제품마다 510(k)를 내야 한다는 조건은 청원 이전과 똑같다. 바뀐 것은 기대값이다. 이 면제가 열릴 가능성을 로드맵에 반영해 둔 곳이 있었다면 그 줄은 지워야 한다. 대신 ACR가 짚은 다섯 번째 권고, 곧 성능 추적 레지스트리 쪽은 계속 볼 만하다. 감지 장치가 깔린 뒤에야 면제 논의가 다시 열린다는 순서가 이번 명령에 꽤 분명하게 적혀 있기 때문이다.
출처
- FDA, "Medical Devices; Exemption From Premarket Notification: Radiology Computer-Aided Detection and/or Diagnosis Devices and Computer-Aided Triage and Notification Devices," Final order, 91 FR 58817-58819, FR Doc 2026-19074, 2026-09-17 게재·발효. 전문: https://www.federalregister.gov/documents/full_text/text/2026/09/17/2026-19074.txt
- FDA, 위 문서 공식 페이지: https://www.federalregister.gov/documents/2026/09/17/2026-19074/medical-devices-exemption-from-premarket-notification-radiology-computer-aided-detection-andor
- FDA, 청원 접수 공고, 90 FR 60730, FR Doc 2025-23901, 2025-12-29: https://www.federalregister.gov/documents/2025/12/29/2025-23901/medical-devices-exemption-from-premarket-notification-radiology-computer-aided-detection-andor
- 도켓 FDA-2025-P-5560 (청원 원문 및 공개 의견 48건): https://www.regulations.gov/docket/FDA-2025-P-5560
- 청원 원문 PDF (2025-10-21자 제출 서한, FDA 접수일은 2025-10-22): https://downloads.regulations.gov/FDA-2025-P-5560-0001/attachment_1.pdf
- American College of Radiology, "ACR Asks FDA to Prioritize Safety in AI CAD Petition Review," 2026-02-26: https://www.acr.org/News-and-Publications/2026/acr-asks-fda-to-prioritize-safety-in-ai-cad-petition-review
- American College of Radiology, "FDA Issues Final Order on AI CAD Petition," 2026: https://www.acr.org/News-and-Publications/2026/fda-final-order-ai-cad-petition
- Harrison.ai, "Closing the AI Innovation Gap: Harrison.ai's Path Forward on Radiology AI Regulation" (회사 자체 주장): https://harrison.ai/closing-the-ai-innovation-gap-harrisonais-path-forward-on-radiology-ai-regulation/
- FDA, "Procedures for Class II Device Exemptions from Premarket Notification, Guidance for Industry and CDRH Staff," 1998-02-19, 및 63 FR 3142 (1998-01-21): https://www.fda.gov/regulatory-information/search-fda-guidance-documents/procedures-class-ii-device-exemptions-premarket-notification-guidance-industry-and-cdrh-staff
- Radiology Business, "FDA denies petition to exempt certain radiology AI devices from premarket review": https://radiologybusiness.com/topics/healthcare-management/healthcare-policy/fda-denies-petition-exempt-certain-radiology-ai-devices-pre-market-review
- 서울경제 영문판, "Korea to pre-screen AI algorithms, sensors in digital medical devices," 2026-09-16 (식약처 고시 원문 미확인): https://en.sedaily.com/culture/2026/09/16/korea-to-pre-screen-ai-algorithms-sensors-in-digital
- 본 블로그, "510(k) 면제와 CDS 완화, 그리고 EU의 다른 선택," 2026-02-18
- 본 블로그, "FDA가 3D 유방촬영기에서 PMA를 걷어내려 한다," 2026-08-17